

Spis treści
- Wprowadzenie
- Kiedy podejrzewać pierwotny niedobór odporności?
- Neutropenia w rozmazie krwi obwodowej – kiedy należy się niepokoić?
- Limfopenia w rozmazie krwi obwodowej
- Ocena stężenia immunoglobulin
- Cechy dysmorficzne w pierwotnych niedoborach odporności
- Erytrodermia – czy może wskazywać na pierwotny niedobór odporności?
- Szczepienia ochronne w pierwotnych niedoborach odporności
Słowa kluczowe
Pierwotny niedobór odporności, szczepienia
Wprowadzenie

Tabela 1. Pierwotne niedobory odporności – obraz kliniczny, szczepienia

Tabela 2. Dziesięć ostrzegawczych objawów sugerujących pierwotny niedobór odporności

Tabela 3. Objawy mogące wskazywać na pierwotny niedobór odporności

Tabela 4. Stężenie immunoglobulin w surowicy u zdrowych dzieci i dorosłych
Pierwotne niedobory odporności (PNO) są rzadkimi wrodzonymi defektami układu immunologicznego, rozpoznawanymi średnio u 10 na 100 000
mieszkańców Europy. Jest to niejednorodna grupa zaburzeń chorobowych, od dość powszechnie występujących bezobjawowych niedoborów IgA (1 na 600) do rzadko i bardzo rzadko występujących chorób, np. zespół Chediaka-Higashiego (1 na 2 000 000 mieszkańców) (tab. 1). Rejestr PNO prowadzony jest przez Europejskie Towarzystwo Niedoborów Odporności (www.esid.org). W populacji dzieci zdrowych lekarz podstawowej opieki zdrowotnej (POZ), opierając się na wywiadzie chorobowym, występowaniu niezbyt ciężkich, chociaż uporczywych, zakażeń dróg oddechowych i badaniu przedmiotowym, z dużym prawdopodobieństwem może wykluczyć pierwotny niedobór odporności (www.immunologia.czd.pl). Istnieje jednak grupa objawów klinicznych, które powinny wzbudzić niepokój lekarza czy rodziców i skłonić do skierowania dziecka do poradni immunologii (tab. 2 i 3). 1
W Polsce PNO rozpoznawane są zbyt rzadko, z częstością 1,3 na 10 000 mieszkańców, to prawie 10-krotnie mniej niż w Europie. W niniejszej pracy staramy się omówić najczęstsze objawy kliniczne PNO oraz nieprawidłowości w badaniach podstawowych, które mogą pomóc w podjęciu właściwych decyzji i w dalszej opiece nad dzieckiem.
Kiedy podejrzewać pierwotny niedobór odporności?
Głęboki defekt układu odporności predysponuje do występowania poważnych zakażeń bakteryjnych, wirusowych czy grzybiczych. U dzieci z głębokim PNO powszechnie występujące patogeny mogą spowodować ciężki przebieg zakażeń. Charakterystyczne są zakażenia patogenami oportunistycznymi, które u zdrowych dzieci mają charakter samoograniczający, natomiast u dzieci z PNO mogą mieć ciężki, trwający wiele miesięcy przebieg, który mimo intensywnego leczenia może zakończyć się zgonem. Zakażenia oportunistyczne mogą być spowodowane np. przez gronkowca, prątek szczepionkowy BCG, grzyby Aspergillus sp., Candida czy wirusy Epsteina-Barr, cytomegalii lub Herpes.
Zaburzenia układu odporności można podejrzewać wtedy, gdy u dziecka występują nawracające ropnie, stany zapalne jamy ustnej i dziąseł lub w przypadku wystąpienia gorączek o nieustalonej etiologii, powiększenia wątroby, śledziony (tab. 2 i 3).
Istnieje grupa objawów klinicznych, które wymagają szczególnej uwagi lekarza POZ, rodziców i opiekunów dziecka. Immunolodzy kliniczni we współpracy z Fundacją Jeffreya Modella opracowali listę 10 ostrzegawczych objawów pierwotnych niedoborów odporności, które kwalifikują dziecko do badań diagnostycznych (tab. 2). Wystąpienie dwóch lub więcej z tych objawów jest wskazaniem do wykonania badań podstawowych: morfologii krwi obwodowej z rozmazem oraz określenia stężenia głównych klas immunoglobulin IgG, IgA, IgM, gdyż połowa wszystkich PNO dotyczy najczęściej niedoboru immunoglobulin (tab. 4).
Jest jednak pewna grupa objawów klinicznych, niekoniecznie związanych z poważnymi zakażeniami, która może wskazywać na PNO (tab. 3). Niektóre z nich to powiększenie węzłów chłonnych, małopłytkowość, poważne zapalenie skóry oraz zmiany dysmorficzne.
Neutropenia w rozmazie krwi obwodowej – kiedy należy się niepokoić?
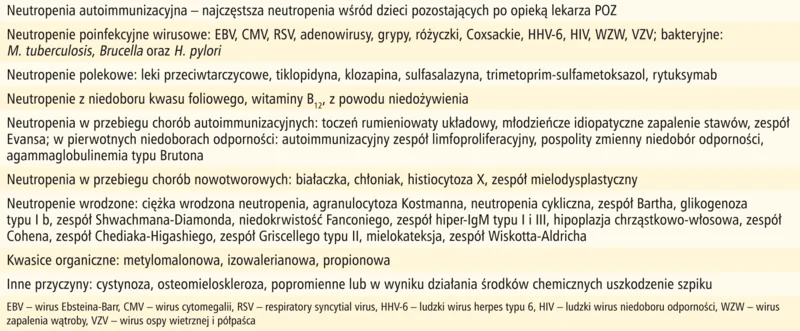
Tabela 5. Przyczyny neutropenii
W rozmazie krwi obwodowej u niemowlęcia lub małego dziecka często obserwuje się niedobór lub nawet brak neutrofilów/granulocytów obojętnochłonnych (jedno- [pałki] i/lub wielojądrzastych [segmenty]). Ponownie wykonane badanie kontrolne również może wykazać u dziecka znaczny niedobór neutrofilów. Wyniki te nie muszą budzić niepokoju lekarza POZ, jeśli dziecko rozwija się prawidłowo i nie choruje. W tym momencie można pomyśleć o najczęstszej przyczynie niedoboru granulocytów – występującej u niemowląt/małych dzieci – neutropenii autoimmunizacyjnej (AIN) (tab. 5). 2, 3
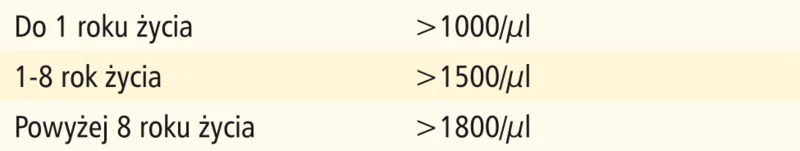
Tabela 6. Prawidłowa liczba neutrofilów w zależności od wieku
Mała liczba neutrofilów może wynikać z obecności autoprzeciwciał, które niszczą je we krwi obwodowej. Przy ogólnym dobrym stanie niemowlęcia/małego dziecka, bez poważnych zakażeń, z dużym prawdopodobieństwem można rozpoznać AIN. Przyczyna powstawania przeciwciał przeciwgranulocytarnych nie jest jasna, czynnikiem inicjującym powstanie przeciwciał jest prawdopodobnie zakażenie wirusowe bądź bakteryjne (tab. 5). 4, 5, 6 Często w wywiadzie u dzieci z AIN rodzice nie podają żadnych poważnych zakażeń, jednak wysoce prawdopodobne jest zjawisko mimikry antygenowej, polegające na błędnej identyfikacji komórek gospodarza jako obcych, potencjalnie zakażonych, i ich niszczeniu. Spowodowane jest to bardzo podobną budową antygenową. Znajomość prawidłowej liczby neutrofilów pozwala ocenić ich niedobór w różnych okresach rozwoju dziecka (tab. 6). U dzieci z AIN pozostających pod opieką lekarza POZ, bez żadnych objawów chorobowych, obserwuje się samoistną remisję ok. 8-30 m.ż. 3 W AIN liczba neutrofilów waha się w granicach 0-1500/μl. Granulocyty są wytwarzane przez szpik, niedobór lub ich brak dotyczy krwi obwodowej, w której znajduje się tylko 2% z całej puli ustrojowej tych komórek. W razie zakażenia neutrofile obecne w tkankach migrują bardzo szybko do potencjalnych wrót zakażeń i sprawnie wykonują swoje funkcje żerne. Istotne jest, że podczas zakażenia obserwuje się ich znaczny wzrost w odpowiedzi na czynnik zakaźny. Zazwyczaj dzieci z AIN nie chorują, jednak podobnie jak u rówieśników występują u nich zakażenia górnych dróg oddechowych, zapalenia uszu czy oskrzeli. Inne objawy, które są charakterystyczne dla niedoborów neutrofilów czy ich zaburzonej funkcji, to: zapalenie węzłów chłonnych, ropnie skórne, zapalenie przyzębia, spojówek, gorączki nieznanego pochodzenia. Istnieje również ryzyko posocznicy oraz zapalenia mózgu, choć przypadki ich wystąpienia należą do rzadkości. Najczęstszymi patogenami powodującymi zakażenia są Gram-dodatnie gronkowce (Staphylococcus aureus, epidermidis), paciorkowce (Streptococcus pneumoniae, pyogenes, viridans), enterokoki (Enterococcus faecalis, faecium), a także Gram-ujemne pałeczki Escherichia coli, Pseudomonas aeruginosa i Klebsiella sp.oraz beztlenowce stanowiące florę jamy ustnej: Peptococci, Peptostreptococci, Bacteroides fragilis, Fusobacterium sp.
Kiedy neutropenia wymaga aspiracyjnej biopsji szpiku?
Powtarzający się całkowity brak neutrofilów we krwi obwodowej lub obecność pojedynczych segmentów, mimo dobrego stanu dziecka, jest wskazaniem do biopsji szpiku, oceny toru dojrzewania linii granulocytarnej i w ten sposób wykluczenia agranulocytozy wrodzonej, gdzie zahamowanie dojrzewania linii granulocytarnej występuje na wczesnym etapie dojrzewania – promielocytu/mielocytu. 3 Jest to charakterystyczny obraz szpiku dla ciężkiej wrodzonej agranulocytozy, w której nie obserwuje się wzrostu liczby granulocytów w okresie zakażeń. Stan ten wymaga pilnej interwencji (leczenie czynnikiem wzrostu granulocytów, rHuG-CSF, a w przypadku braku odpowiedzi na leczenie konieczne jest przeszczepienie szpiku). Natomiast w AIN zahamowanie dojrzewania występuje na późnym etapie rozwoju linii granulocytarnej – pałki, zwykle obecne są też pojedyncze segmenty. 2, 3
Stężenie autoprzeciwciał przeciwko neutrofilom w diagnostyce AIN
Obecność przeciwciał potwierdza rozpoznanie AIN, jednak ich brak jej nie wyklucza. Według danych z piśmiennictwa obecność autoprzeciwciał w AIN stwierdza się jedynie u 38-70% dzieci z AIN. 2 Tak więc określenie stężenia przeciwciał może nie być badaniem rozstrzygającym o rozpoznaniu AIN.
Leczenie szpitalne
W rzadkich przypadkach przebieg zakażeń u dzieci z AIN jest poważny, obserwuje się słaby wyrzut granulocytów do krwi obwodowej, wówczas do antybiotyków o szerokim zakresie działania należy dodać rHuG-CSF. Stosowanie preparatów gammaglobulin w dawce 1-2 g/kg m.c. daje umiarkowany rezultat.
Profilaktyka zakażeń u dzieci z AIN
W profilaktyce zakażeń u dzieci z AIN:
• Stosuje się szczepienia obowiązkowe i zalecane, szczególnie obejmujące bakterie otoczkowe: Haemophilus influenzae typu b, Streptococcus pneumoniae oraz Neisseria meningitidis
• Szczepi się żywymi szczepionkami wtedy, gdy liczba neutrofilów >1000/μl.
• Profilaktyka antybiotykowa dotyczy głównie dzieci do 1 roku życia z klinicznymi objawami zakażeń, również z gorączkami o niejasnej przyczynie. W zapobieganiu zakażeniom stosuje się amoksycylinę – 20 mg/kg/24 h lub fenoksymetylopenicylinę 2 razy 250 000 j./24 h, lub cefaklor 20 mg/24 h.
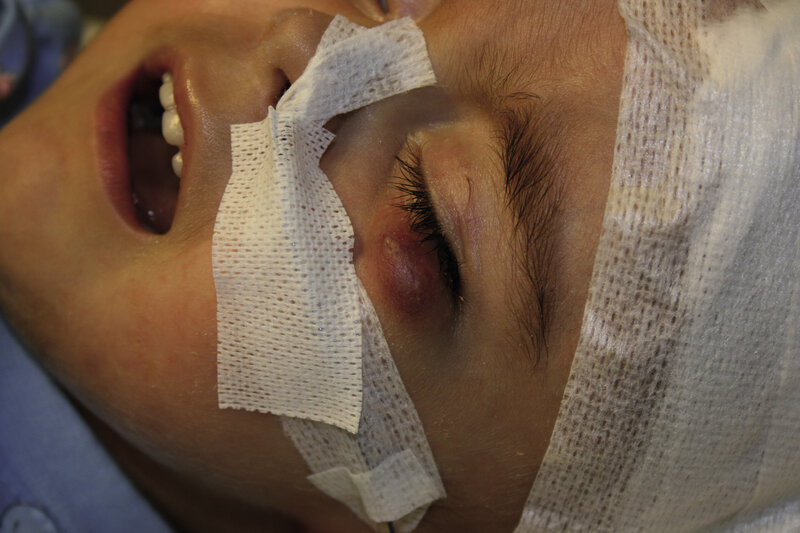
Rycina 1. Uogólnione zakażenie prątkiem Mycobacterium bovis i M. tuberculosis o fatalnym przebiegu u dziecka z ciężkim złożonym niedoborem odporności.
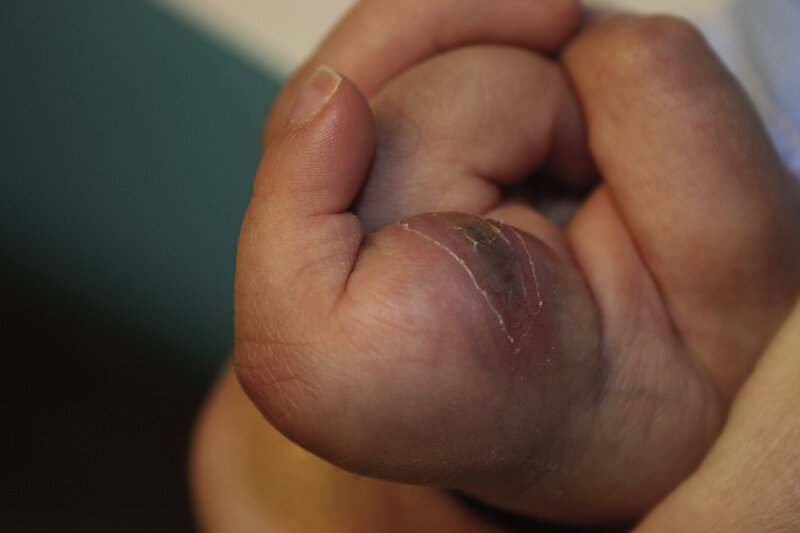
Rycina 1. Uogólnione zakażenie prątkiem Mycobacterium bovis i M. tuberculosis o fatalnym przebiegu u dziecka z ciężkim złożonym niedoborem odporności.
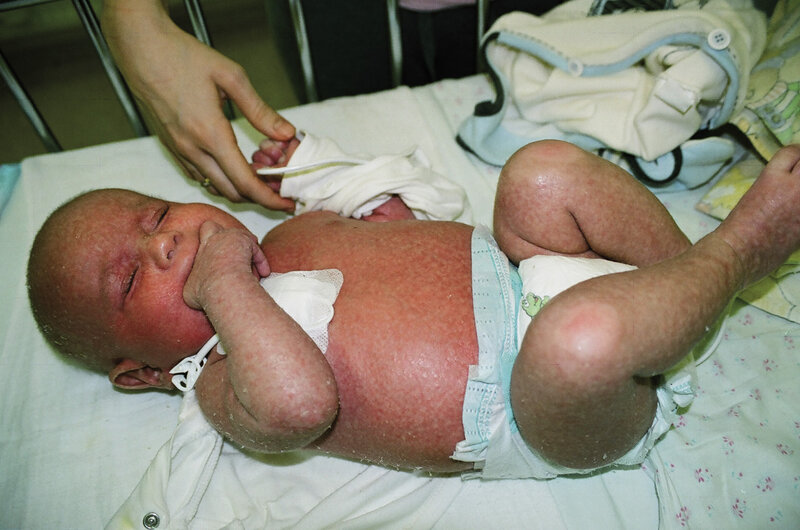
Rycina 2. Erytrodemia u dziecka z ciężkim złożonym niedoborem odporności (w zespole Omenna).
Limfopenia w rozmazie krwi obwodowej
Niemowlę/małe dziecko, u którego w rozmazie krwi obwodowej obserwuje się powtarzające zmniejszenie odsetka i bezwzględnej liczby limfocytów, a także występują niepokojące objawy kliniczne, powinno być niezwłocznie skierowane do poradni lub na oddział immunologii.
Do niepokojących objawów klinicznych wskazujących na ciężki złożony niedobór odporności należą:
• Zahamowanie rozwoju dziecka, szczególnie brak przyrostu masy ciała, często z objawami towarzyszącej biegunki
• Ciężkie zakażenia narządowe lub uogólnione, takie jak zapalenie płuc, mózgu, kości, wątroby
• Najczęstsze przyczyny zakażeń: Pneumocystis jiroveci, wirus cytomegalii, wirus Epsteina-Barr, Candida sp., Aspergillus oraz prątek szczepionkowy BCG (ryc. 1)
• Erytrodermia (ryc. 2) lub inne niewyjaśnione zmiany skórne mogące wskazywać na ciężki niedobór odporności
• Wywiad rodzinny wskazujący na zgony z powodu zakażeń we wczesnym dzieciństwie.
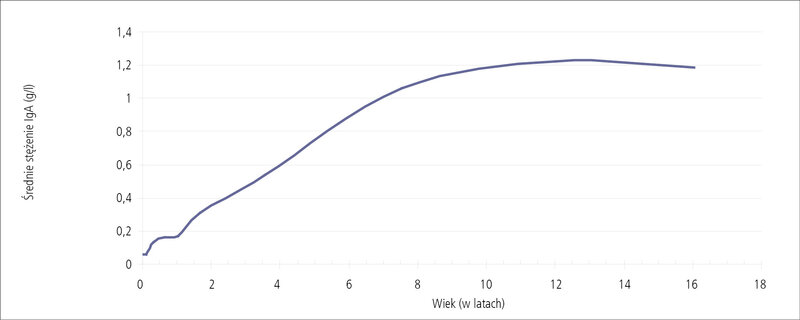
Rycina 3. Dojrzewanie syntezy przeciwciał IgA.
Ocena stężenia immunoglobulin
Badanie stężenia głównych klas immunoglobulin powinno być wykonane w pierwszej kolejności, co pozwoli na potwierdzenie lub wykluczenie najczęstszych niedoborów odporności. Ważne, aby wartości immunoglobulin porównać z referencyjnymi wartościami stężeń odpowiednimi dla wieku dziecka, które różnią się zasadniczo od stężeń immunoglobulin u dorosłych (tab. 4). 7 Mniejsze stężenia immunoglobulin związane są z fizjologicznym, powolnym rozwojem układu odporności. Dotyczy to szczególnie immunoglobuliny IgA (ryc. 3). Dopiero po 4 roku życia u dziecka można rozpoznać ten niedobór, gdy stężenie IgA wynosi <0,07 g/l. Zdarzające się u tych dzieci zakażenia dróg oddechowych są na ogół spowodowane niedoborem podklas IgG.U dziecka w wieku powyżej 4 roku życia z niedoborem IgA w okresie rozwoju, a także w wieku dorosłym, mimo braku objawów klinicznych należy brać pod uwagę możliwość wystąpienia celiakii lub pospolitego zmiennego niedoboru odporności.
Cechy dysmorficzne w pierwotnych niedoborach odporności
W diagnostyce PNO ważne jest szczegółowe badanie kliniczne. Niektóre z PNO charakteryzują się występowaniem pewnych cech dysmorficznych, które mogą być pomocne w ustaleniu prawidłowego rozpoznania czy ukierunkowaniu dalszej diagnostyki.
Charakterystyczne cechy dysmorficzne w budowie twarzy obserwujemy głównie w zespołach: DiGeorge’a – zespół mikrodelecji 22q11.2, Nijmegen, hiper IgE – postać autosomalna dominująca, Blooma czy NEMO – jednej z postaci dysplazji ektodermalnej. PNO, jak już wspomniano, występują niezwykle rzadko, ale spotyka się je w praktyce klinicznej i należy o nich pamiętać.
Z wymienionych powyżej schorzeń najczęściej występuje zespół DiGeorge’a, spowodowany mikrodelecją prążka chromosomu 22q11. Częstość jego występowania ocenia się na 1/2000-1/4000 żywych urodzeń. W zespole DiGeorge’a dochodzi do zaburzeń rozwoju grasicy, jej aplazji lub hipoplazji, zwykle towarzyszy temu hipokalcemia wtórna do aplazji przytarczyc. Często obserwuje się wady serca, zaburzenia w rozwoju podniebienia i dysmorfię twarzy (ryc. 4). Cechy dysmorfii twarzy u dzieci z zespołem mikrodelecji 22q11 czasem mogą być subtelne, najczęściej obejmują: małe, nisko osadzone uszy, małe usta i cienkie wargi, wąskie szpary powiekowe, hiperteloryzm. Występuje też zmarszczka nakątna, podłużna twarz, mała cofnięta ku tyłowi żuchwa, malformacje w budowie i drożności nosa. Nieprawidłowości podniebienia obejmują: rozszczep wargi i/lub podniebienia, rozszczepiony albo podwójny języczek, rozszczep podśluzówkowy podniebienia, wysokie, gotyckie podniebienie, bardzo rzadko – rozszczep całkowity podniebienia (tzw. wilcza paszcza). 8
Zespół Nijmegen, jeden z PNO przebiegających z zaburzeniami naprawy DNA, spowodowany jest mutacją w genie NBS1 znajdującym się na chromosomie 8q22, kodującym białko jądrowe – nibrynę. Cechami charakterystycznymi zespołu są: małogłowie, zahamowanie rozwoju fizycznego, niedobory odporności i znacznie zwiększone ryzyko wystąpienia nowotworu, głównie układu chłonnego. W rejestrze Europejskiego Towarzystwa Niedoborów Odporności znajduje się 149 chorych, większość z nich pochodzi z Europy Środkowej, głównie z Polski. Wiodącym objawem u dzieci z zespołem Nijmegen jest znaczne małogłowie, z obwodem głowy poniżej 3 centyla. Choroba objawia się zahamowaniem rozwoju wewnątrzmacicznego, a następnie niskorosłością. Cechy dysmorficzne twarzy obejmują: mikrognację, pochylone czoło, zadarty nos i dysmorficzne uszy (ryc. 5). Na skórze występują plamy „cafe-au-lait” oraz postępujące z wiekiem bielactwo. 9, 10
Zespół hiper IgE – postać autosomalna dominująca (AD-HIES) – jest bardzo rzadkim schorzeniem, występującym z częstością 1/500 000-1/1 000 000 żywych urodzeń. AD-HIES spowodowany jest mutacją w genie STAT3 znajdującym się na chromosomie 4q21.
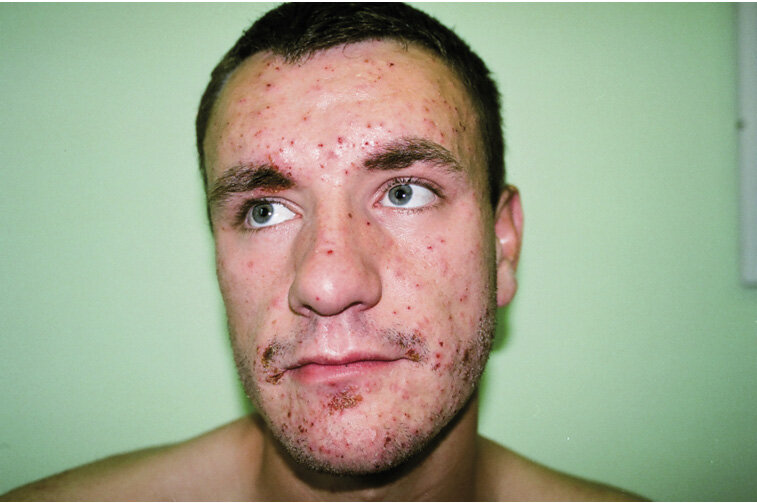
Rycina 6. Zespół hiper-IgE.
W klasycznej postaci AD-HIES charakteryzuje się triadą objawów: nawracającymi gronkowcowymi ropniami skóry, zapaleniami płuc powikłanymi tworzeniem torbieli płucnych (pneumatocele), wypryskiem podobnym do atopowego oraz dużym stężeniem IgE (>2000 j.m./ml). Zmiany w układzie kostnym obejmują: patologiczne złamania, nadmierny przeprost w stawach, skoliozę, osteoporozę i przetrwałe zęby mleczne. Charakterystyczne zmiany dysmorficzne w obrębie głowy i twarzy to: grube rysy, głęboko osadzone oczy, wystające czoło, prognatyzm, pogrubiała dolna warga i małżowiny uszne, szeroka nasada nosa i gotyckie podniebienie (ryc. 6). 11, 12
Zespół Blooma jest wyjątkowo rzadkim PNO. Występuje najczęściej wśród Żydów aszkenazyjskich, charakteryzuje się rumieniem na twarzy (nasilającym się po ekspozycji na światło słoneczne), niedoborem wzrostu (już w okresie prenatalnym) oraz zwiększonym ryzykiem wystąpienia guzów litych i białaczek. Przyczyną zespołu jest mutacja w genie BLN, znajdującym się na chromosomie 15q26.1, kodującym białko należące do rodziny helikaz DNA. Główne objawy zespołu, poza niskim wzrostem i rumieniem na twarzy, to: długie nieproporcjonalne kończyny, przebarwienia na skórze typu plam „cafe-au-lait” i dysmorfia twarzy (ryc. 7). Twarz jest pociągła, wąska, z wydatnym nosem, obserwujemy hipoplazję policzków i niedorozwój żuchwy oraz duże odstające uszy, często wysoki ton głosu.
Erytrodermia – czy może wskazywać na pierwotny niedobór odporności?
U chorych z PNO mogą występować różnorodne zmiany skórne o charakterze przewlekłym i nawrotowym, często oporne na leczenie, m.in. owrzodzenia wokół odbytu i w jamie ustnej, ropnie skóry, pleśniawica czy zapalenie przyzębia. Wśród nich bardzo ważne miejsce zajmuje uogólniona złuszczająca erytrodermia, która może pojawić się zarówno już w pierwszych dniach życia, jak i na każdym etapie dalszego rozwoju dziecka. Dlatego też przyjmując w gabinecie niemowlę z erytrodermią, zawsze powinniśmy pomyśleć o wykluczeniu pierwotnego niedoboru odporności.
Erytrodermia oznacza uogólniony stan zapalny skóry, obejmujący ponad 90% powierzchni ciała, któremu w ciężkich przypadkach może towarzyszyć wyłysienie i utrata paznokci. Rozległa odpowiedź zapalna i wzrost przepływu krwi przez skórę prowadzą do zaburzeń podstawowej przemiany materii, równowagi wodno-elektrolitowej, utraty białka i hipoalbuminemii, enteropatii, niedokrwistości oraz hipotermii.
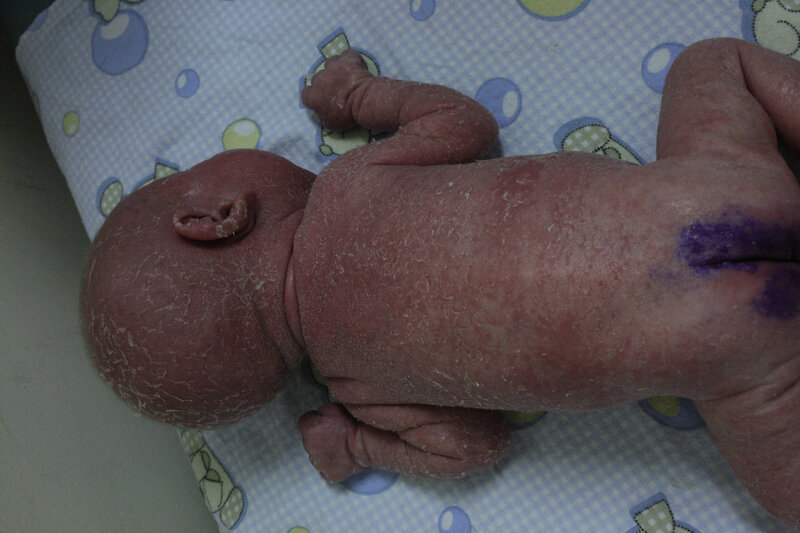
Rycina 8. Erytrodermia w atopowym zapaleniu skóry.
U dzieci najczęstszą przyczyną erytrodermii są leki, atopowe i łojotokowe zapalenie skóry (ryc. 8) oraz genodermatozy należące do zespołu dziecka kolodionowego (collodion baby). 13 Jest to opisowe określenie schorzeń z grupy rybiej łuski, objawiających się pokrywającą po urodzeniu ciało dziecka błoniastą warstwą. Obraz dziecka kolodionowego obserwuje się w następujących jednostkach chorobowych: płód arlekin (ok. 50%), różne rodzaje rybiej łuski oraz w zespole Nethertona.
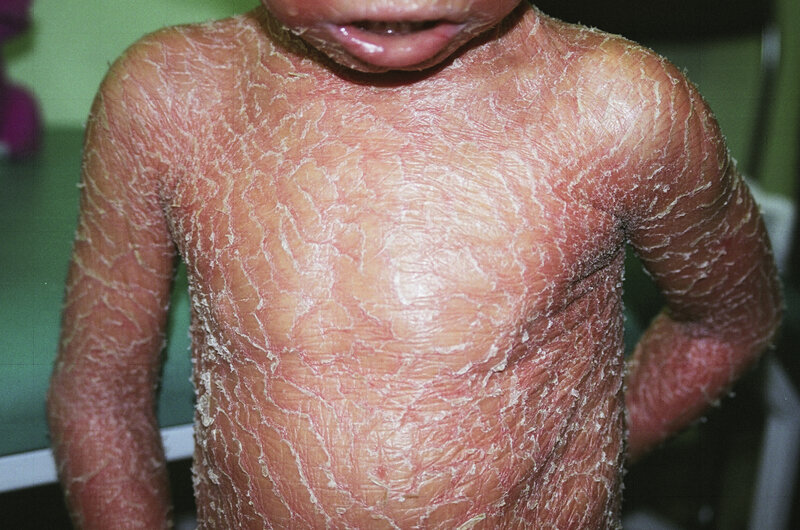
Rycina 9. Erytrodermia w rybiej łusce sprzężona z chromosomem X.
Rybia łuska sprzężona z płcią (ryc. 9) objawia się już w chwili urodzenia, obejmując skórę całego ciała. Mogą jej towarzyszyć m.in. zaburzenia narządu wzroku (ektropion, zapalenie rogówki, zaćma). 14 U tych dzieci z powodu rozległej erytrodermii obserwuje się znacznego stopnia obniżenie frakcji gammaglobulin w proteinogramie, co zwykle nie skutkuje ciężkimi zakażeniami, ponieważ układ odporności tych pacjentów funkcjonuje prawidłowo mimo hipogammaglobulinemii spowodowanej utratą przez skórę.
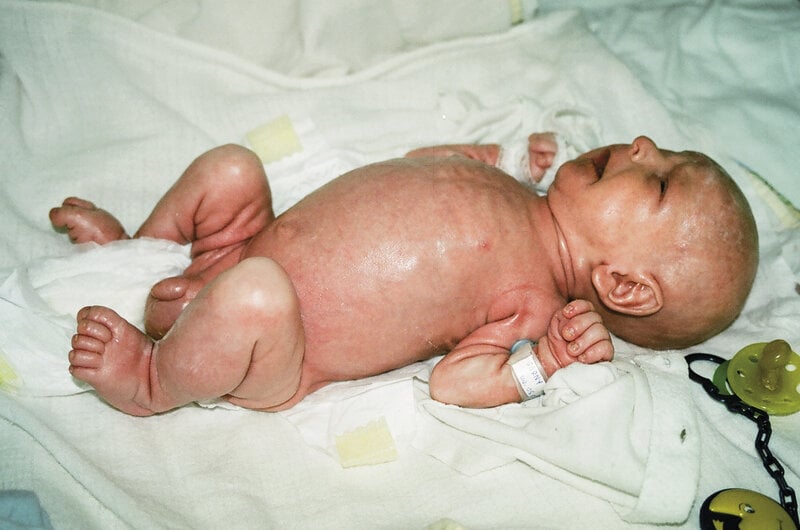
Rycina 10. Erytrodermia w zespole Nethertona.
Zespół Nethertona (ryc. 10) jest rzadką genetycznie uwarunkowaną dermatozą objawiającą się uogólnionym złuszczaniem i rumieniem, często występującym od urodzenia, krótkimi, suchymi i łamliwymi włosami oraz rzadkimi lub nieobecnymi brwiami i rzęsami, w badaniu mikroskopowym wykazującymi nieprawidłowości o charakterze trichorrhexis invaginata – włosy bambusowe – oraz pierwotnym niedoborem odporności wynikającym z zaburzenia dojrzewania limfocytów T i B. 15
Wśród przyczyn erytrodermii w PNO wiodącym i alarmującym przykładem jest zespół Omenna (T+ B-NK+SCID) (ryc. 2). Należy on do grupy ciężkich złożonych niedoborów odporności (SCID) o zdecydowanie odmiennym, na tle reszty SCID, przebiegu klinicznym. Do objawów zespołu należą: uogólniona erytrodermia złuszczająca, limfadenopatia, hepatosplenomegalia, a obok hipogammaglobulinemii w zakresie IgG, IgA i IgM, zwiększone stężenie IgE i znaczna eozynofilia. Jest to następstwo oligoklonalnej proliferacji limfocytów Th2. 16 Leczeniem zespołu Omenna jest możliwie jak najszybsze przeszczepienie macierzystych komórek krwi obwodowej od zgodnego dawcy. Zespół Omenna ze względu na przebieg kliniczny powinniśmy różnicować z chorobą przeszczep przeciw gospodarzowi (GvHD), która może wystąpić z różnym nasileniem po przeszczepieniu macierzystych komórek krwi obwodowej (ryc. 11), być uwarunkowana wcześniejszym przetoczeniem niefiltrowanych składników krwi dziecku z patologią układu odporności lub wyjątkowo rzadko występującym przekazaniem płodowi ze SCID matczynych limfocytów T przez łożysko (maternal-fetal engraftment).
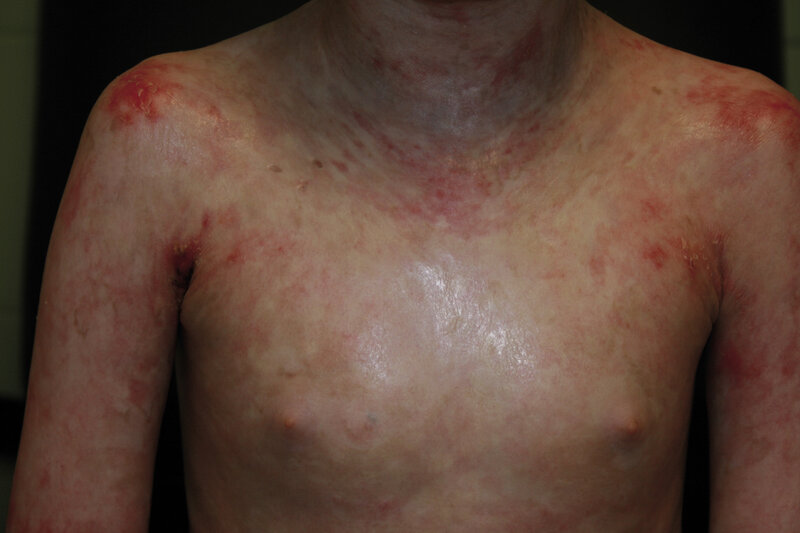
Rycina 11. Erytrodermia u chorego po przeszczepieniu macierzystych komórek krwi obwodowej z powodu SCID.
Jak widać, nieswoistość obrazu klinicznego nie pozwala wnioskować o przyczynach erytrodermii. Erytrodermiczna skóra niemowlęcia z ciężkim AZS czy łojotokowym zapaleniem skóry będzie wyglądała łudząco podobnie do zmian skórnych obserwowanych w zespole Nethertona czy Omenna, dlatego też w diagnostyce niezbędne są wielokrotnie powtarzane badania histopatologiczne skóry, które w pierwotnych niedoborach odporności przebiegających z erytrodermią mają charakterystyczne cechy.
Szczepienia ochronne w pierwotnych niedoborach odporności
Szczepionki żywe
Szczepienia żywymi szczepionkami są przeciwwskazane w ciężkich wrodzonych niedoborach odporności. Do takich szczepionek należą: BCG, przeciwko ospie wietrznej, odrze, poliomyelitis, rotawirusom. Szczepienia mogą być wznowione wtedy, gdy w wyniku przeszczepienia szpiku nastąpi pełna rekonstytucja układu odporności. Pacjenci z niewielkimi izolowanymi wrodzonymi niedoborami mogą być szczepieni bez ograniczeń (tab. 1). Należy pamiętać, że decyzja o szczepieniach zapada indywidualnie i podejmuje ją lekarz specjalista immunolog.
Szczepionki inaktywowane
Inaktywowane szczepionki są w takim samym stopniu bezpieczne w stanach zaburzonej odporności, jak u osób z prawidłową odpornością. Skuteczność ich jest zróżnicowana w zależności od stopnia niedoborów odporności oraz rodzaju szczepionki. U dzieci z głębokimi niedoborami odporności są nieskuteczne.
Zaszczepienie trzema dawkami szczepionki przeciwko wzw typu B chroni przed zakażeniem nawet wtedy, gdy stężenie przeciwciał wynosi <10 j.m./l. Dotyczy to populacji dzieci zdrowych, u których nie ma wskazań do podania dodatkowej dawki szczepionki, gdyż brak lub małe stężenie przeciwciał w zdrowej populacji nie jest wynikiem braku odporności, ale braku ekspozycji na krążący wirus zapalenia wątroby typu B, który stymulowałby wytwarzanie przeciwciał. Jak dotąd w Polsce nie ma danych o zachorowaniach na wirusowe zapalenie wątroby typu B w zdrowej populacji, wśród dzieci i dorosłych szczepionych co najmniej trzema dawkami szczepionki.
Szczepionkaprzeciwko wzw typu B wykorzystywana jest w ocenie zdolności odpowiedzi na swoiste antygeny. Według obecnych zaleceń u dzieci podejrzanych o niedobór odporności, które nie mają swoistych przeciwciał, po zaszczepieniu 1 dawką po 4 tygodniach ocenia się stężenie przeciwciał. Gdy nie uzyska się odpowiedzi poszczepiennej, wówczas próbuje się jeszcze raz, oceniając stężenie przeciwciał po drugiej dawce. Jeśli ponownie nie uzyska się odpowiedzi, nie podejmuje się kolejnych prób.
W przeciwieństwie do zdrowej populacji dzieci z obniżoną odpornością i z chorobami przewlekłymi (patrz obowiązkowe szczepień przeciwko pneumokokom) są szczególnie narażone na powikłania choroby zasadniczej w przebiegu zakażenia wirusem grypy i one przede wszystkim powinny być szczepione każdego roku. 17 Jedyną szczepionką, która ma rejestrację w grupie dzieci z obniżoną odpornością i dzieci z wybranymi chorobami przewlekłymi (Program Szczepień Ochronnych na 2013 rok) jest szczepionka PCV13, zapewniająca ochronę przed inwazyjną chorobą pneumokokową u 81,5% dzieci do 2 roku życia, wg danych z KOROUN na 2011 rok. Szczepienia w grupach ryzyka dzieci do lat 5 są bezpłatne. Od bieżącego roku szczepionka PCV13 zarejestrowana jest w grupie dzieci do 17 roku życia, co ułatwi szczepienia wszystkich dzieci chorych z grup ryzyka.
Uwaga. Gdy szczepienie osoby z obniżoną odpornością jest niebezpieczne (szczepionki żywe) lub nieskuteczne (szczepionki inaktywowane), zalecane jest szczepienie osób z najbliższego otoczenia. Zalecane są szczepienia przeciwko: grypie, pneumokokom, meningokokom, odrze, śwince i różyczce, ospie wietrznej. Należy pamiętać, że dzieci zaszczepione żywą szczepionką polio przez 4-6 tygodni nie powinny kontaktować się z osobami z zaburzoną odpornością, gdyż wydalają w tym czasie żywy wirus szczepionkowy, a niemowlęta szczepione przeciwko rotawirusom przez 7 dni mogą być źródłem zakażenia.
Do zapamiętania
• Neutropenia autoimmunizacyjna najczęściej przebiega bezobjawowo i samoistnie ustępuje w pierwszych miesiącach życia.
• Gdy u dziecka z głęboką neutropenią wystąpi choćby jednorazowo wzrost liczby granulocytów, świadczy to z dużym prawdopodobieństwem o prawidłowej funkcji układu granulocytarnego.
• Brak neutrofilów we krwi obwodowej, szczególnie podczas banalnych zakażeń, oraz współistniejące poważne zakażenia są pilnym wskazaniem do biopsji szpiku. Biopsja szpiku rozstrzyga o przyczynie neutropenii.
• Niedobór IgA jest elementem fizjologicznego dojrzewania układu odporności. Izolowany brak lub niedobór IgA <0,07 g/l u dziecka w wieku poniżej 4 roku życia nie powinien budzić niepokoju.
Artykuł przygotowany w ramach grantu edukacyjnego Fundacji im. Jeffreya Modella.
- 1. Bernatowska E. Jak rozpoznawać i leczyć pierwotne niedobory odporności. Pediatr po Dypl. 2010;14:83-94.
- 2. Boxer LA. How to approach neutropenia. Hematology. 2012
- 3. Bux J, Behrens G, Jaeger G, Welte K. Diagnosis and Clinical Course of Autoimmune Neutropenia in Infancy: Analysis of 240 Cases. Blood. 1998;1:181-186
- 4. Evaluation of neutropenia (in the non-cancer patient). Morning Report January 20. 2005.
- 5. Chapel H, Haencey M, Misbak S, Snowdon N. Essentials of Clinical Immunology. Blackwell Publishing Ltd 2006.
- 6. Boxer LA. Zaburzenia układu granulocytarnego. Ped po Dypl. 2003;7(5):19-32.
- 7. Wolska-Kuśnierz B, Gregorek H, Zapaśnik A i wsp. Wartości referencyjne stężeń immunoglobulin G, A, M i D w surowicy zdrowych dzieci i osób dorosłych, mieszkańców województwa mazowieckiego. Standardy Med. 2010;7(3):524-532.
- 8. Herman SB, Guo T, McGinn DM, Blonska A, Shanske AL, et al. International Chromosome 22q11.2 Consortium. Am J Med Genet A. 2012;158A(11):2781-2787.
- 9. Varon R, Seemanova E, Chrzanowska K, Hnateyko O, Piekutowska-Abramczuk D, Krajewska-Walasek M. Clinical ascertainment of Nijmegen breakage syndrome (NBS) and prevalence of the major mutation, 657del5, in three Slav populations. Eur J Hum Genet. 2000;8:900-902.
- 10. International Nijmegen Breakage Syndrome Study Group. Nijmegen breakage syndrome. Arch Dis Child. 2000;82:400-406.
- 11. Grimbacher B, Holland SM, Puck JM. Hyper-IgE syndromes. Immunol Rev. 2005;203:244-250.
- 12. Renner ED, Puck JM, Holland SM, Grimbacher B. Autosomal recessive hyperimmunoglobulin E syndrome: a distinct disease entity. J Pediatr. 2004; 144:93-99.
- 13. Seghal VN, Srivastava G. Erythroderma/generalized exfoliative dermatitis in pediatric practice: an overview. Int J Dermatol. 2006;45(7):831-839.
- 14. Ragunatha S, Inamadar AC. Neonatal dermatological emergencies.Indian J Dermatol Venereol Leprol. 2010;76(4):328-340.
- 15. Williams ML, Crumrine D, Schmuth M. Inherited disorders of accelerated desquamation. Curr Probl Dermatol. 2010;39:89-97.
- 16. van der Burg M, Gennery AR. Educational paper. The expanding clinical and immunological spectrum of severe combined immunodeficiency. Eur J Pediatr. 2011;170(5):561-571.
- 17. Dobrzańska A, Bernatowska E, Grzesiowski P. Priorytetowe zmiany w Programie Szczepień Ochronnych na lata 2011-2012. Zakażenia. 2010:73-76

 Dodaj do ulubionych
