

Spis treści
Oto pytanie, które powraca obecnie z powodu epidemii choroby wywołanej przez wirus Ebola
Na stronie European Centre for Disease Prevention and Control (www.ecdc.europa.eu) najwięcej miejsca poświęca się obecnie epidemii wywołanej przez wirus Ebola, choć nie dotyczy ona Europy, dla której ryzyko szacowane jest jak dotąd jako bardzo małe. Z danych obejmujących okres od grudnia 2013 roku do 26 sierpnia 2014 roku wynika, że jest to największa w historii epidemia gorączki krwotocznej pod
względem liczby zakażonych i ofiar śmiertelnych oraz zasięgu geograficznego na terenie Afryki Zachodniej. W tej sytuacji zaczęto wdrażać skuteczne w ocenie przedklinicznej eksperymentalne terapie przeciw wirusowi Ebola, mimo braku ich dopuszczenia do obrotu, bowiem zgodnie ze stanowiskiem ekspertów WHO z 11.08.2014 roku „etyczne jest (w tej sytuacji) zaoferowanie interwencji o niepotwierdzonej klinicznie skuteczności i bezpieczeństwie, mających jednak potencjalnie działanie lecznicze lub profilaktyczne”.
Kiedy obserwujemy ten wyścig z czasem, przypomnijmy sobie, jak doszło do odkrycia w nieodległej przeszłości pierwszych leków przeciwwirusowych. Pierwszy (do stosowania profilaktycznego), metysazon, odkryto w 1953 roku (od 1950 roku wiedziano, że tiosemikarbazony, do których należy, działają przeciw wirusowi ospy), a zaczęto go stosować w latach 60. Pierwszym wykorzystywanym leczniczo, ale wyłącznie do stosowania miejscowego, lekiem przeciwwirusowym była idoksurydyna, odkryta w 1959 roku, a pierwszym do leczenia ogólnoustrojowego – widarabina, odkryta w 1960 roku. Na znacznie bezpieczniejsze leki przeciwwirusowe drugiej generacji trzeba było czekać do 1977 roku, kiedy odkryto przełomowy lek przeciwherpetyczny – acyklowir.
Optymizmem napawa fakt, że dysponujemy obecnie ponad 40 zarejestrowanymi lekami skutecznymi w leczeniu chorób wywoływanych przez herpeswirusy, retrowirusy, wirusa grypy oraz wirusy zapalenia wątroby typu B i C. Najbardziej spektakularnym przykładem możliwości farmakoterapii jest oczywiście historia leków przeciw HIV, z których pierwszy, zydowudynę, opracowano już w trzy lata po izolacji HIV-1 w 1983 roku.
Wirus – nietykalny in vivo?
Wszystkie wirusy to pasożyty bezwzględnie zależne od komórek, które zakażają, i są z nimi ściśle funkcjonalnie powiązane. Z tego powodu do lat 50. XX wieku obowiązywał dogmat, że nie da się zastosować swoistych przeciwwirusowych „antybiotyków”. Uważano, że związki takie byłyby zbyt toksyczne dla gospodarza – ginąłby wirus i zakażony makroorganizm. Dogmat ten okazał się nieprawdziwy za sprawą metysazonu, idoksurydyny i widarabiny. Jednak akceptacja kliniczna chemioterapii przeciwwirusowej dokonywała się wolno, właśnie za sprawą upowszechnienia w świadomości ówczesnych lekarzy opisanego dogmatu. Właściwie dopiero acyklowir w latach 80. XX wieku ostatecznie przechylił szalę na korzyść ordynowania leków przeciwwirusowych. Co więcej, obecnie standardowo wdrażana jest terapia skojarzona kilkoma lekami przeciwwirusowymi – tak jest w leczeniu zakażenia HIV czy HCV.
Metysazon (Marboran)
Pierwszym wirusem, przeciw któremu wykryto skuteczny lek, był należący do pokswirusów wirus ospy. Tiosemikarbazony – związki (co wiemy dzisiaj) o wielokierunkowym działaniu wewnątrzkomórkowym, w tym chelatujące jony żelaza, zostały wprowadzone do leczenia gruźlicy w latach 40. XX wieku przez odkrywcę sulfonamidów, noblistę dr. Gerharda Domagka. Jak to się często zdarzało, zaczęto je testować dalej z nadzieją, że działają także przeciw innym drobnoustrojom niż prątki gruźlicy. W 1950 roku Dorothy Hamre, Jack Bernstein i Richard Donovick ze Squibb Institute for Medical Research, New Brunswick w Stanach Zjednoczonych opublikowali w „Proceedings of the Society for Experimental Biology and Medicine” doniesienie traktujące o skuteczności p-aminobenzaldehydu tiosemikarbazonu w zakażeniach wywołanych przez wirus ospy krowianki (Vaccinia virus, VACV) w zarodkach jaj kurzych i u myszy. W kolejnych badaniach przedklinicznych w następnym roku potwierdzono skuteczność leczniczą i profilaktyczną tego i podobnych związków w modelu myszy z ospowym zakażeniem ośrodkowego układu nerwowego.
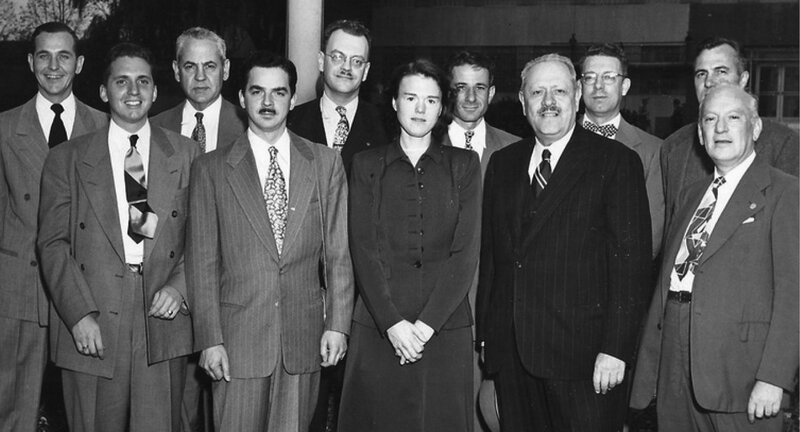
Zespół Squibb w 1950 roku. W pierwszym rzędzie dr Dorothy Hamre, w drugim trzeci od lewej dr Richard Donovick. Potwierdzili skuteczność p-aminobenzaldehydu tiosemikarbazonu w zakażeniach wywołanych przez wirus ospy krowianki.
Do badań klinicznych wytypowano ostatecznie związek zsyntetyzowany w Wellcome Laboratories of Tropical Medicine w Londynie w 1953 roku o chemicznej nazwie 1-metyloizatyno-3-tiosemikarbazon (33T57), znany pod nazwą miedzynarodową metysazon. W 1963 roku zespół kierowany przez Denisa Johna Bauera z firmy Burroughs Wellcome przeprowadził w Madrasie w Indiach dwa badania zastosowania metysazonu w postaci syropu w dawce 12-24 g/d. podawanego dwa razy dziennie przez cztery dni (jako dodatek do szczepienia lub doszczepienia), obejmujące w sumie > 5 tys. osób z domowym kontaktem z chorym na ospę prawdziwą. Wykazano w nich spektakularną 96-proc. redukcję zachorowania po zastosowaniu leku. To chroniące przed zakażeniem działanie potwierdzono także w kolejnych badaniach w São Paulo, prowadzonych w latach 1964-65, ale nie w ponownych badaniach w Madrasie (1965-67) wśród niezaszczepionych wcześniej osób z kontaktu. Pojawiły się też publikacje krytykujące pierwszą turę badań indyjskich za błędy metodologiczne w zakresie randomizacji. Mimo to jednak uważano, co znajduje odzwierciedlenie w referencyjnych podręcznikach medycznych, np. w 8. wydaniu Harrison’s Principles of Internal Medicine z 1977 roku, że zastosowanie metysazonu to skuteczna metoda profilaktyczna w przypadku osób mających kontakt z chorymi na ospę prawdziwą. Uznano, że jest to strategia lepsza niż podanie swoistych immunoglobulin przeciwospowych oraz że lek jest przydatny do opanowania niepożądanych odczynów po szczepionce przeciw ospie, takich jak egzema czy martwica. Metysazon był dostępny pod handlową nazwą Marboran (BCM Pharmaceutical).
Wraz ze zniknięciem ospy prawdziwej za sprawą skutecznego programu szczepień ochronnych przeciw tej chorobie, zniknęła też ona z książek medycznych, a wraz z nią całkowicie wygasło zainteresowanie metysazonem. Jednak powraca ono ostatnio ze względu na zagrożenie atakiem bioterrorystycznym z zastosowaniem zmodyfikowanego genetycznie wirusa ospy, na który może nie działać dostępna szczepionka. Według oceny ekspertów w dziedzinie ospy prawdziwej (http://www.cojoweb.com/Biodefense4.html), metysazon może prawdopodobnie zredukować zapadalność o 30-40 proc. w przypadku kontaktu, co należy uznać za wynik dość dobry w krytycznej sytuacji, jaką byłoby użycie broni biologicznej. Lek powinien być zastosowany w ciągu ośmiu dni od potencjalnego zakażenia. Toczą się też obecnie biomedyczne badania grupy tiosemikarbazonów w kierunku ich działania przeciwnowotworowego.
Idoksurydyna (Herpex)
Amerykanin prof. William Herman Prusoff (1920-2011) był farmakologiem prowadzącym badania przez około 60 lat swej owocnej kariery naukowej w Medical School w Yale. Głównym obszarem jego zainteresowań były analogi tymidyny – związki blokujące DNA komórki ze szczególnym uwzględnieniem ich przydatności w leczeniu chorób zakaźnych i nowotworowych. Jego badania stały się podstawą sformułowania obowiązującej do dziś naukowej teorii farmakoterapii przeciwwirusowej, w której zasadniczą rolę odgrywają właśnie analogii nukleozydowe i nukleotydowe.
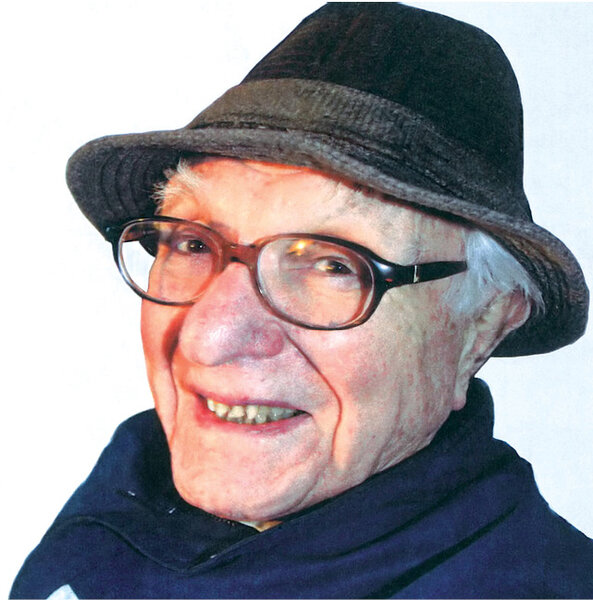
William Herman Prusoff – zsyntetyzował jeden z pierwszych analogów nukleozydowych, a jego badania posłużyły do sformułowania obowiązującej do dziś naukowej teorii farmakoterapii przeciwwirusowej.
W 1959 roku prof. Prusoff zsyntetyzował jeden z pierwszych analogów nukleozydowych – 5-jodo-2’-deoksyurydynę (IDU), czyli idoksurydynę, jako potencjalny lek przeciwnowotworowy. IDU uzyskano przez zastąpienie grupy metylowej atomem jodu w pozycji 5 cząsteczki tymidyny. W wielu publikacjach to właśnie odkrycie idoksurydyny uznaje się za prawdziwy początek chemioterapii przeciwwirusowej. Już w 1961 roku wykazano aktywność idoksurydyny in vitro i w zwierzęcym modelu zapalenia rogówki u królika w stosunku do wirusów DNA: wirusa opryszczki (HSV) oraz wirusa ospy krowianki.
W 1962 roku okulista prof. Herbert Kaufman zainicjował w Massachusetts Eye and Ear Infirmary w Bostonie kliniczne badania leku w postaci 0,5-proc. maści do oczu w opryszczkowym zapaleniu rogówki. Warto wiedzieć, że w tym czasie w firmach farmaceutycznych zapanowało powszechne rozczarowanie badaniami nad związkami przeciwwirusowymi, których intensywnie, ale całkowicie bezskutecznie poszukiwano w poprzedniej dekadzie.
Kaufman pisał później, że z wynikami swoich badań potwierdzających skuteczność idoksurydyny w leczeniu okulistycznym dotarł do koncernu farmaceutycznego w tydzień po tym, jak zakończono w nim programy badawczo-rozwojowe nad potencjalnymi lekami przeciwwirusowymi z powodu braku perspektyw na sukces.
Idoksurydyna pod handlową nazwą Herpex stała się powszechnie dostępna w 1962 roku i przez długi czas była podstawą leczenia opryszczkowego zakażenia rogówki zarówno w postaci maści, jak i kropli do oczu. Należy ona do pro-leków ulegających aktywacji do trifosforanu idoksurydyny włączanego w miejsce tymidyny do cząsteczki DNA. Działa niewybiórczo, tzn. jest inkorporowana zarówno do DNA wirusa, jak i DNA komórek makroorganizmu, ale ze względu na szybszą replikację wirusa i silniejszy wpływ blokujący polimerazę DNA HSV niż gospodarza, możliwe jest jej lecznicze zastosowanie. Jednak lek miał akceptowalne działanie wyłącznie w postaci miejscowej.
Era idoksurydyny zakończyła się wraz z wprowadzeniem bezpieczniejszego zamiennika, jakim okazał się działający wybiórczo przeciwwirusowo acyklowir, który stał się swoistym złotym standardem w leczeniu zakażeń wirusem opryszczki.
Widarabina (Vira-A)
W 1951 roku wyizolowano spongotymidynę, nową pochodną tymidyny pochodzącą z gąbki (Tethya crypta) obecnej w wodach wokół Florydy, a cztery lata później znane były już dwa tzw. spongonukleozydy, bo wyizolowano także spongourydynę. Struktura związków była podobna do nukleozydów uczestniczących w syntezie DNA w komórkach ludzkich; różnica polegała na zamianie rybozy na arabinozę. Zdecydowano o testowaniu spongonukleozydów jako potencjalnych leków przeciwnowotworowych. Skończyło się to odkryciem dwóch ważnych leków.
W 1959 roku Werner Berman i Robert Feeney z Zakładu Biochemii University of California w Berkeley zsyntetyzowali związek o nazwie arabinozyd cytozyny – cytarabina (Ara-C). Jego dalszym rozwojem zajęto się w firmie farmaceutycznej Upjohn i jest on obecnie powszechnie stosowany w schematach chemioterapii w hematoonkologii.
W 1960 roku zespół badaczy ze Stanford Research Institute (obecnie firma SRI International) w Kalifornii, kierowany przez Bernarda Randalla Bakera, zsyntetyzował arabinozyd – widarabinę (Ara-A), po której spodziewano się efektów podobnych, jakie miała cytarabina. Jednak związek poddano, co było wówczas standardowym postępowaniem „żeby nic nie umknęło”, szerokiemu skriningowi farmakologicznemu, także w testach i modelach zakażeń bakteryjnych, wirusowych, grzybiczych i pierwotniakowych. W 1964 roku wykazano przeciwherpetyczne działanie widarabiny. Frank Schabel z Southern Research Institute w Birmingham, Alabama w Stanach Zjednoczonych wykazał jej skuteczność przeciw wirusom DNA i RNA, co potwierdzono w ocenie klinicznej na University of Alabama w 1976 roku w badaniach prowadzonych przez zespół kierowany przez dr. Richarda Whitleya. Tak szeroki profil działania przeciwwirusowego widarabiny stał się silnym katalizatorem poszukiwań kolejnych leków do niej podobnych, zaś rok 1977 przyniósł syntezę przełomowego ze względu na bezpieczeństwo stosowania związku, czyli acyklowiru.
Następny artykuł:
 Dodaj do ulubionych
